Validation analytique ICH Q2 : construire un protocole de dosage HPLC défendable
Temps de lecture : 12 min
Points clés à retenir
- Définir l’usage prévu et les critères avant tout essai HPLC.
- Relier chaque performance attendue à des données brutes et une décision documentée.
- Évaluer les paramètres critiques pour démontrer la robustesse en routine.
- Investiguer tout écart sans répéter un essai sans justification.
- Conserver un dossier complet, approuvé et exploitable lors d’un audit.
Comment démontrer qu’un dosage HPLC est adapté à son usage prévu et reste défendable lors d’une revue qualité ? La validation analytique méthode de dosage HPLC ne consiste pas à additionner des essais séparés : elle doit montrer que la validation analytique répond à un besoin défini et que la validation méthode analytique produit des résultats fiables dans les conditions prévues. Pour un laboratoire pharmaceutique, de biotechnologie ou de contrôle qualité, le protocole devient le lien entre la stratégie analytique, les risques identifiés, les équipements disponibles et la décision finale.
Un dossier solide ne recherche pas un résultat idéal sur le papier. Il établit des critères justifiés, génère des données interprétables et explique les limites observées. Cette approche aide aussi à préserver la qualité laboratoire lors d’un transfert, d’un changement de colonne, d’une évolution de matrice ou d’une revue d’audit.
Cadrer le protocole de validation analytique HPLC
La validation analytique démontre, à partir d’essais documentés, qu’une méthode HPLC est adaptée à son usage prévu. Un protocole est défendable lorsqu’il relie clairement besoin analytique, critères d’acceptation, données brutes, calculs et conclusion.
- Analyte et matrice définis
- Usage prévu et décision analytique précisés
- Plage de dosage et spécifications établies
- Équipements, logiciels et responsabilités identifiés
- Critères d’acceptation approuvés avant les essais
Définir l’usage prévu du dosage
Le point de départ est l’usage prévu. Le protocole doit préciser si le dosage HPLC quantifie le principe actif dans une substance, un produit fini, une préparation d’essai ou une matrice plus complexe. Il doit indiquer l’analyte, les éventuelles substances interférentes, la forme galénique, la concentration nominale, la plage de travail et la finalité de la décision : libération, stabilité, étude de développement, transfert ou contrôle en routine.
Cette définition détermine les performances pertinentes. Une méthode destinée à mesurer un dosage proche de la valeur nominale n’a pas nécessairement les mêmes exigences qu’une méthode de recherche d’impuretés. La spécificité, l’exactitude, la fidélité, la linéarité, la plage et la robustesse doivent donc être retenues en fonction du résultat que le laboratoire doit garantir. Les limites analytiques sont également à examiner lorsque l’usage prévu impose de distinguer ou de quantifier de faibles niveaux.
Le protocole doit ensuite convertir ce besoin en critères d’acceptation. Un critère utile est mesurable, relié à une spécification ou à un risque et associé à une règle de décision. Écrire seulement qu’une récupération doit être acceptable ne suffit pas : le dossier doit définir la plage attendue, les niveaux étudiés, les calculs, les données retenues et la personne qui conclut.
Relier le protocole au risque qualité
La gestion des risques laboratoire médical et pharmaceutique fournit une méthode pratique pour ne pas oublier les causes de résultats instables. Avant les essais, l’équipe peut cartographier les risques associés à la préparation des solutions, à l’échantillonnage, à la colonne, au débit, à la température, à la phase mobile, au détecteur, à l’intégration et au traitement informatique des données. Les risques élevés doivent se retrouver dans le plan d’essais ou dans les contrôles de routine.
Cette analyse évite de traiter la validation comme une formalité isolée du développement. Elle permet aussi de distinguer ce qui relève de la qualification équipements de laboratoire, de la vérification quotidienne et de la performance intrinsèque de la méthode. Un instrument non qualifié ou une référence insuffisamment caractérisée ne peut pas être compensé par des statistiques favorables.
Définir les performances à démontrer selon ICH Q2
| Caractéristique | Objectif | Essai HPLC | Données attendues | Décision |
|---|---|---|---|---|
| Spécificité | Distinguer l’analyte des interférences | Blancs, placebo, impuretés et dégradation forcée | Chromatogrammes et résolution | Absence d’interférence critique |
| Exactitude | Évaluer le biais | Échantillons dopés à plusieurs niveaux | Récupérations et statistiques | Conformité aux limites définies |
| Fidélité | Évaluer la dispersion | Préparations indépendantes et conditions variées | Résultats individuels et dispersion | Variabilité acceptable |
| Linéarité et plage | Confirmer la relation réponse-concentration | Niveaux couvrant la plage prévue | Régression, résidus et récupérations | Plage justifiée |
| Robustesse | Évaluer les variations réalistes | Variation contrôlée des paramètres critiques | Résultats et chromatogrammes | Absence d’effet inacceptable |
Les critères d’acceptation ne doivent pas être copiés sans justification. Ils doivent rester cohérents avec l’usage prévu, la matrice, les spécifications et le risque analytique.
Spécificité et dégradation forcée
La spécificité établit que le signal attribué à l’analyte n’est pas faussé par la matrice, les excipients, les solvants, les impuretés connues ou les produits de dégradation. Pour une méthode de dosage HPLC, les blancs, placebos et solutions d’analyte sont comparés dans des conditions identiques. Les chromatogrammes doivent permettre de vérifier l’absence de coélution critique et la cohérence des temps de rétention.
Lorsque la méthode doit être indicatrice de stabilité, l’étude de dégradation forcée apporte une preuve complémentaire. Des conditions de stress adaptées peuvent produire des dégradants afin d’observer leur séparation vis-à-vis du pic d’intérêt. Le but n’est pas de dégrader arbitrairement l’échantillon, mais de comprendre si la méthode reste capable de mesurer l’analyte malgré des voies de dégradation plausibles. Toute condition, durée, observation et décision doit être enregistrée.
Linéarité, exactitude et fidélité
La validation analytique linéarité et exactitude examine si la réponse instrumentale varie de manière adaptée dans la plage prévue et si le résultat obtenu se rapproche de la valeur de référence. Les niveaux d’étude doivent couvrir la plage de dosage utile, avec des préparations indépendantes lorsque cela est nécessaire pour représenter le procédé réel. La régression, les résidus et la cohérence des récupérations sont interprétés ensemble ; un coefficient de corrélation seul ne démontre pas la qualité d’une relation.
La validation analytique fidélité et répétabilité mesure la dispersion des résultats obtenus dans des conditions définies. La répétabilité repose généralement sur plusieurs préparations et injections réalisées par un même analyste, avec le même équipement et sur une période courte. La fidélité intermédiaire introduit des variations maîtrisées telles qu’un autre jour, un autre analyste ou un autre système. Ces études doivent reproduire l’usage futur sans masquer les différences qui pourraient affecter la routine.
Une approche combinée peut enrichir l’interprétation de l’exactitude et de la fidélité. Le profil d’exactitude rapproche le biais et la variabilité afin d’estimer le risque que des résultats futurs sortent de la zone attendue. Les intervalles de confiance décrivent l’incertitude sur l’estimation, tandis que les intervalles de prédiction aident à apprécier la dispersion possible d’un résultat de routine. Leur emploi exige un modèle, des hypothèses et une présentation statistique documentés.
Limites analytiques et plage de travail
La validation analytique limite de détection est pertinente lorsqu’il faut mettre en évidence une faible quantité d’analyte ou de composé associé. La limite de quantification devient essentielle lorsque cette faible quantité doit être chiffrée avec une exactitude et une fidélité adaptées. Le protocole précise la méthode de détermination, les préparations, le rapport signal sur bruit si utilisé, les résultats individuels et les critères de confirmation.
La plage de travail est la zone dans laquelle les performances ont été démontrées. Elle ne doit pas être confondue avec une série de concentrations choisies par commodité. Elle résulte de l’usage prévu, des spécifications et des essais réalisés. Une plage trop étroite fragilise la routine ; une plage trop large, non soutenue par les données, donne une impression de maîtrise qui ne résiste pas à une revue technique.
Construire un plan d’essais HPLC robuste
- Préparer les standards avec titre et facteurs documentés
- Inclure blancs, placebos et échantillons représentatifs
- Documenter les conditions de conservation des solutions
- Planifier les séquences et répétitions avant acquisition
- Archiver paramètres instrumentaux et chromatogrammes
- Vérifier l’aptitude du système selon des critères approuvés
Documenter les paramètres critiques identifiés pendant le développement. Ces éléments soutiennent la sélection des essais de robustesse, la gestion des risques et les limites de fonctionnement applicables en routine.
| Performance | Essai | Préparations | Enregistrements attendus |
|---|---|---|---|
| Spécificité | Comparaison des chromatogrammes | Blanc, placebo, analyte, dégradés | Séquences, chromatogrammes, intégrations |
| Exactitude | Ajouts dosés sur plusieurs niveaux | Échantillons dopés indépendants | Pesées, calculs, récupérations |
| Fidélité | Répétabilité et fidélité intermédiaire | Préparations par analyste et jour définis | Résultats individuels, statistiques |
| Linéarité | Étude sur la plage retenue | Niveaux de concentration documentés | Régression, résidus, graphiques |
| Limite de détection | Étude de faible niveau | Solutions diluées ou approche justifiée | Signaux, critères et calculs |
| Plage | Synthèse des niveaux validés | Préparations couvrant l’usage prévu | Tableau de décision |
| Robustesse | Variations contrôlées | Séquences avec paramètres modifiés | Résolution, dosage, commentaires |
Préparer les solutions et les échantillons
La qualité des résultats dépend de préparations représentatives et reproductibles. Le plan d’essais définit les standards, les blancs, les placebos, les échantillons dopés, les échantillons de routine si disponibles et les solutions issues de dégradation. Pour chaque préparation, il faut pouvoir reconstruire l’identité des matières, les masses, les volumes, les dilutions, les conditions de conservation, les échéances d’utilisation et l’opérateur.
Les références utilisées doivent être adaptées à la décision attendue. La traçabilité métrologique en laboratoire couvre notamment l’identification du matériau de référence, son certificat, sa teneur attribuée, sa conservation et le raccordement des instruments de pesée et de mesure. Une erreur de facteur de titre ou de dilution peut produire une série statistiquement cohérente mais analytiquement fausse.
Avant les essais de performance, il convient de confirmer l’aptitude du système. Les paramètres tels que la répétabilité d’injection, la résolution, le facteur d’asymétrie, le nombre de plateaux ou le rapport signal sur bruit sont choisis selon la méthode. Les critères doivent être établis avant l’exécution et ne doivent pas être ajustés après lecture des chromatogrammes pour faire entrer un résultat dans la cible.
Évaluer la robustesse et les paramètres critiques
La validation analytique robustesse méthode cherche à déterminer si de petites variations délibérées et réalistes modifient de façon inacceptable la réponse analytique. Les paramètres pertinents peuvent inclure le débit, la température de colonne, le pourcentage de solvant organique, le pH de la phase mobile, la longueur d’onde, le temps d’équilibration, le lot de colonne ou l’âge de la solution. Il ne s’agit pas de modifier simultanément tous les réglages sans logique, mais de tester les facteurs qui présentent un risque crédible.
Les données de développement peuvent aider à sélectionner ces paramètres. Une étude par plan d’expériences, lorsqu’elle est appropriée, permet de repérer les interactions entre facteurs et d’identifier une zone de fonctionnement acceptable. Le protocole de validation peut alors s’appuyer sur cette connaissance, à condition que les données antérieures soient traçables, revues et pertinentes pour la version finale de la méthode.
La robustesse alimente directement la stratégie de routine. Si un faible changement de pH ou de température affecte la séparation, la méthode doit prévoir une consigne renforcée, une plage plus restrictive ou une action de maintenance. Si un paramètre est sans effet significatif dans les conditions étudiées, le rapport explique la plage testée et la limite de cette conclusion. Cette démarche réduit les investigations répétées et soutient la gestion des non-conformités en laboratoire.
Organiser la séquence, les répétitions et les calculs
Une séquence HPLC de validation doit être pensée comme une preuve et non comme une simple succession d’injections. Elle intègre les blancs nécessaires, les injections système, les standards, les niveaux d’exactitude, les préparations de fidélité, les échantillons de spécificité et les contrôles de dérive éventuels. L’ordre des injections, les répétitions, les critères d’arrêt et la conduite à tenir en cas d’incident doivent être définis avant le démarrage.
Les répétitions analytiques ne remplacent pas les préparations indépendantes. Plusieurs injections de la même fiole renseignent principalement sur l’instrument et l’injection ; plusieurs préparations renseignent davantage sur l’ensemble de la procédure. Le protocole doit donc distinguer clairement les deux niveaux, les calculs associés et les données qui alimentent chaque conclusion.
Les formules de calcul, règles d’arrondi, facteurs de dilution, critères statistiques et règles de traitement des données doivent être verrouillés. Une validation logiciel laboratoire médical ou pharmaceutique pertinente garantit aussi que les calculs automatisés, les droits d’accès, les pistes d’audit et les versions de méthode sont maîtrisés. Le laboratoire doit pouvoir démontrer que la valeur reportée correspond aux données acquises et à une formule approuvée.
Exécuter, analyser et justifier les résultats
Le profil d’exactitude combine l’évaluation du biais et de la variabilité. Les intervalles de confiance décrivent l’incertitude de l’estimation, tandis que les intervalles de prédiction aident à apprécier la dispersion potentielle des résultats de routine.
Un résultat hors critère exige une investigation documentée. Il ne doit pas être écarté ni neutralisé par une répétition non justifiée par une cause identifiable ou une procédure approuvée.
Contrôler l’aptitude du système et les données brutes
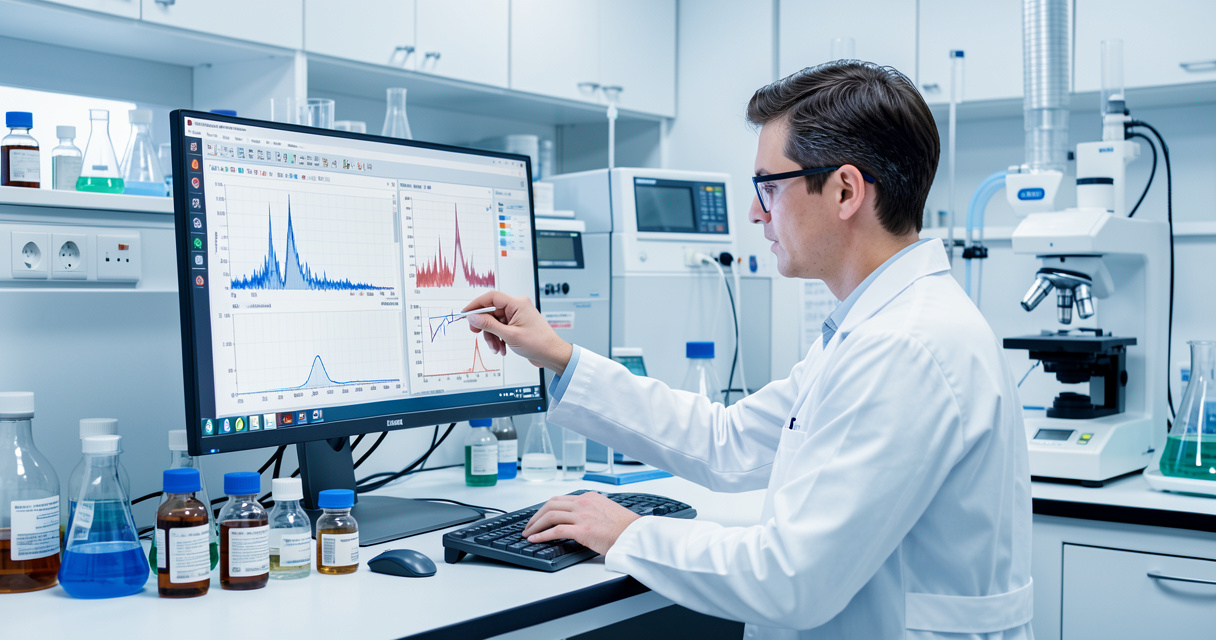
Pendant l’exécution, l’analyste vérifie l’aptitude du système selon le protocole et consigne toute anomalie : pression inhabituelle, dérive de temps de rétention, intégration incohérente, perte de résolution, erreur de préparation ou interruption instrumentale. Les données brutes comprennent les chromatogrammes, journaux d’acquisition, pesées, feuilles de calcul, paramètres instrumentaux et versions des traitements. Elles doivent rester accessibles, attribuables et liées au rapport.
La revue ne doit pas se limiter aux résultats calculés. Elle examine les intégrations, les pics secondaires, les blancs, l’ordre de passage, les essais écartés et les changements apportés à la séquence. Une intégration manuelle peut être justifiée lorsqu’elle suit une procédure approuvée et reste entièrement traçable ; elle ne doit jamais être utilisée pour orienter artificiellement une décision.
Interpréter le profil d’exactitude
Le profil d’exactitude est utile lorsque le laboratoire souhaite apprécier conjointement biais et variabilité. Les résultats à chaque niveau sont comparés à la valeur attendue, puis analysés selon le modèle prévu. Les intervalles obtenus sont confrontés aux limites d’acceptation définies pour l’usage prévu. Le rapport explique la population étudiée, les préparations retenues, les éventuelles transformations de données et la signification pratique de la conclusion.
Cette analyse ne dispense pas de regarder les données individuelles. Un résultat moyen satisfaisant peut cacher une dispersion trop forte, une tendance liée à la concentration ou un effet analyste. À l’inverse, un résultat isolé proche d’une limite mérite une évaluation proportionnée : il faut déterminer s’il révèle une faiblesse de préparation, un événement instrumenté, une variabilité normale ou une limite réelle de la méthode.
Traiter les écarts et les résultats hors critères
Un résultat hors critère déclenche une investigation documentée. La première étape consiste à préserver les données, à décrire l’écart et à vérifier les faits : identité des échantillons, calculs, paramètres instrumentaux, aptitude du système, préparation, chromatogrammes et événements survenus. La cause supposée doit être soutenue par des éléments objectifs, pas par une simple hypothèse après coup.
Répéter un essai ne neutralise pas automatiquement le premier résultat. Une nouvelle analyse doit être justifiée par une cause identifiée ou par une procédure préétablie. Si l’écart confirme une limite de performance, le rapport doit l’assumer et proposer une action : adaptation de la méthode, restriction de plage, ajustement de la stratégie de contrôle ou nouvelle étude. Une conclusion défendable est celle qui montre comment les résultats défavorables ont été traités, pas celle qui les fait disparaître.
Finaliser un dossier de validation analytique défendable
- Protocole approuvé
- Données brutes et fichiers électroniques source
- Calculs et feuilles de traitement contrôlées
- Chromatogrammes et paramètres instrumentaux
- Écarts et investigations documentés
- Rapport de validation avec conclusion
- Approbations qualité et techniques
Prévoir des règles de réévaluation après un changement d’équipement, de colonne, de logiciel, de matrice ou de spécification. L’analyse d’impact doit déterminer si une vérification ciblée, une validation partielle ou une nouvelle validation est nécessaire.
Structurer le protocole, le rapport et les annexes
Le dossier final rassemble le protocole approuvé, les versions de méthode, les matières et équipements concernés, les données brutes, les calculs, les chromatogrammes, les tableaux de synthèse, les écarts, les investigations et le rapport. Le rapport compare systématiquement le résultat obtenu au critère prédéfini et indique une conclusion par caractéristique, puis une conclusion globale sur l’aptitude à l’usage prévu.
Dans un contexte de validation de méthode analytique COFRAC ou de revue réglementaire, la cohérence documentaire compte autant que le résultat numérique. Les dates, signatures, rôles, versions, identifiants d’échantillons et renvois aux annexes doivent permettre à un relecteur indépendant de reconstruire la décision sans interprétation implicite.
Assurer la traçabilité métrologique et documentaire
La traçabilité documentaire relie chaque donnée au matériel, au logiciel, à l’opérateur et à la méthode applicables au moment de l’essai. La traçabilité métrologique en laboratoire relie les mesures critiques aux étalons, qualifications et vérifications nécessaires. Ces deux dimensions protègent le dossier contre les ambiguïtés lors d’un audit, d’un transfert ou d’une investigation tardive.
Les archives doivent inclure les fichiers électroniques natifs lorsque ceux-ci constituent la donnée source, avec des droits d’accès et des pistes d’audit maîtrisés. Un document de synthèse ne remplace pas les enregistrements originaux. La conservation organisée facilite aussi la comparaison avec les validations futures ou les tendances observées en routine.
Préparer la revue qualité et les évolutions de méthode
La revue qualité vérifie que les essais prévus ont été réalisés, que les critères ont été respectés ou justifiés, que les écarts sont clos et que les actions sont attribuées. Elle confirme aussi que les limites de la méthode sont connues par les utilisateurs. Un changement de colonne, de fournisseur critique, de logiciel, de détecteur, de matrice, de plage ou de spécification doit déclencher une analyse d’impact afin de décider d’une vérification ciblée, d’une validation partielle ou d’une nouvelle validation.
Avant d’approuver le protocole, vérifier que chaque critère correspond à un essai documenté, une donnée exploitable et une règle de décision explicite. Cadrer l’usage prévu, construire des essais HPLC traçables et justifier les écarts permet de disposer d’une méthode réellement exploitable, plutôt que d’un dossier uniquement conforme en apparence.
❓ FAQ
Quels paramètres faut-il valider pour une méthode de dosage HPLC ?
Les paramètres sont sélectionnés selon l’usage prévu de la méthode. Pour un dosage HPLC, ils comprennent généralement la spécificité, l’exactitude, la fidélité, la linéarité, la plage de travail et la robustesse. Les limites de détection et de quantification sont étudiées lorsqu’elles sont pertinentes pour la décision analytique attendue.
Comment démontrer la spécificité d’une méthode HPLC de dosage ?
La spécificité se démontre par l’étude des blancs, placebos, analyte, impuretés et, si nécessaire, produits de dégradation. La dégradation forcée aide à vérifier que les dégradants plausibles sont séparés du pic d’intérêt et que la méthode reste adaptée à un usage indicateur de stabilité.
Pourquoi évaluer la robustesse avant ou pendant la validation analytique ?
L’évaluation de la robustesse identifie les paramètres chromatographiques susceptibles de déstabiliser le résultat, comme le débit, la température, le pH ou la composition de phase mobile. Elle réduit le risque de résultats instables en routine et permet de définir des consignes de maîtrise adaptées.
Quels documents rendent un protocole de validation HPLC défendable ?
Un dossier défendable comprend le protocole approuvé, les données brutes, les calculs, les chromatogrammes, les paramètres instrumentaux, les investigations d’écarts, le rapport de validation et les approbations. Chaque conclusion doit pouvoir être reliée à un essai, à un critère défini et à une règle de décision explicite.

Pharmacienne biologiste & Rédactrice scientifique
Pharmacienne biologiste diplômée depuis 15 ans, j’ai exercé en laboratoire d’analyses médicales privé avant de me tourner vers la rédaction scientifique et la formation professionnelle. Spécialisée dans la vulgarisation des pratiques de laboratoire, j’accompagne aujourd’hui les professionnels de santé et les étudiants à travers des contenus clairs et documentés.
Expertises : Biologie médicale • Biotechnologies • Matériel de laboratoire • Réglementation ISO • Formation continue